肝癌
肺癌
结直肠癌
白血病
乳腺癌
卵巢癌
宫颈癌
骨髓瘤
前列腺癌
胃癌
头颈部癌
血小板减少症
银屑病
肾癌
甲状腺癌
淋巴瘤
膀胱癌
黑色素瘤
胆管癌
上皮样肉瘤
神经纤维瘤
实体瘤
罕见病
脑胶质瘤
抗病毒治疗
神经系统疾病
内分泌与代谢
心肌病
肺纤维化
胰腺癌
过敏与免疫
消化系统疾病
细菌感染
皮肤疾病
血液系统疾病
肾脏与电解质
呼吸系统疾病
妇产科疾病
寄生虫感染
心血管疾病
泌尿与生殖系统疾病
疼痛与对症治疗
真菌感染
眼科疾病
精神心理疾病
肝胆疾病
营养与支持治疗
风湿与骨关节疾病
骨代谢疾病
麻醉与急救
普瑞巴林
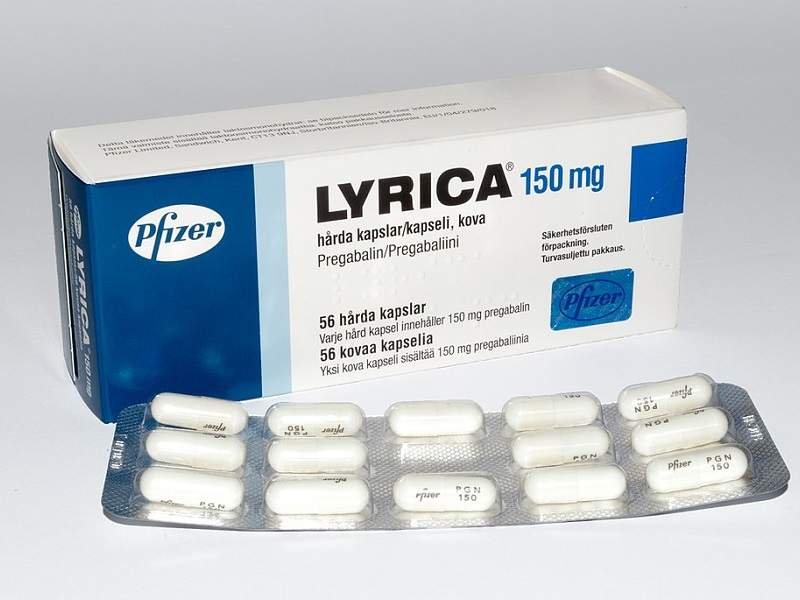

普瑞巴林 Pregabalin lyrica
处方药 美国
通用名称:乐瑞卡
药品规格:75mg*56片
生产企业:美国辉瑞公司(Pfizer Inc.)
功能主治:
用于治疗带状疱疹后神经痛
功能与主治
乐瑞卡lyrica本品用于治疗带状疱疹后神经痛。
型号与规格
75mg56片装。
用法与用量
本品可与食物同时服用,也可单独服用。
本品推荐剂量为每次75或150 mg,每日2次;或者每次50mg或100 mg,每日三次。
起始剂量可为每次75mg,每日2次;或者每次50mg,每日三次。可在一周内根据疗效及耐受性增加至每次150 mg,每日2次。由于本品主要经肾脏排泄清除,肾功能减退的患者应调整剂量。以上推荐剂量适用于肌酐清除率≥60毫升/分的患者。
服用本品300 mg/日,2至4周后疼痛未得到充分缓解的患者,如可耐受本品,可增至每次300 mg,每日2次,或每次200mg,每日3次(600 mg/日)。由于不良反应呈剂量依赖性,且不良反应可导致更高的停药率,剂量超过300 mg/日仅应用于耐受300 mg/日剂量的持续性疼痛患者(见【不良反应】)。
如需停用普瑞巴林,建议至少用1周时间逐渐减停。
肾功能损伤患者用药:
由于不良反应呈剂量依赖性,且本品主要经肾脏排泄清除,肾功能减退的患者应调整剂量。肾功能损伤患者应根据肌酐清除率(CLcr)调整剂量,详见表1。应用该表时,需要估计患者的CLcr(单位为毫升/分)。CLcr(单位为毫升/分)可通过测定血浆肌酐水平(mg/分升)代入Cockcroft 和 Gault 方程进行计算。
CLcr(ml/min)=1.23*[140-年龄(岁)]*体重(kg) / 血清肌酐(u mol/L) 女性患者*0.85
或CLcr(ml/min)=[140-年龄(岁)]*体重(kg) / 72血清肌酐(mg/dl) 女性患者*0.85
对正在接受血液透析治疗的患者,应根据患者的肾功能来调整普瑞巴林的日剂量。除调整日剂量外,每进行4小时的血液透析治疗,应立即给予一次补充剂量的普瑞巴林
注意事项
血管性水肿
上市后报告中,一些患者在开始使用或长期使用普瑞巴林后出现血管性水肿。特异性症状包括面、口(舌、唇和牙龈)及颈部(咽和喉)肿胀。有血管性水肿导致呼吸系统损伤危及生命,需紧急处理的个例报告。如果患者出现这些症状应立即停用本品。
既往发生过血管性水肿的患者服用本品时应注意相关症状。此外,同时服用其它引起血管性水肿的药物时(如血管紧张素转换酶抑制剂[ACEI]),血管性水肿的发生风险可能增加。
超敏反应
上市后报告中,一些患者开始使用普瑞巴林短时间内出现超敏反应。不良反应包括皮肤发红、水疱、荨麻疹、皮疹、呼吸困难及喘息。如果患者出现这些症状应立即停用本品。
停用抗癫痫药物(AEDs)
同所有抗癫痫药物一样, 普瑞巴林应逐渐减停,从而使癫痫患者发作频率增加的风险最小化。如需停用本品,建议至少用1周时间逐渐减停。
外周水肿
普瑞巴林可能引起外周水肿。短期临床试验(患者无具有显著临床意义的心脏疾病或外周血管疾病)未显示外周水肿与心血管并发症(如高血压或充血性心力衰竭)有明确的关联。外周水肿与提示肝肾功能减退的实验室检查变化无关。
在临床对照试验中,普瑞巴林组和安慰剂组出现外周水肿的发生率分别为6%和2%。因外周水肿停药的患者比例,在普瑞巴林组和安慰剂组分别为0.5%和0.2%。
患者同时服用普瑞巴林和噻唑烷二酮类抗糖尿病药出现体重增加和外周水肿的频率高于单独服用两药中的任一药物。总体安全性数据库中,大部分服用噻唑烷二酮类抗糖尿病药的患者是糖尿病周围神经病变伴随疼痛研究中的受试者。该人群中出现外周水肿的患者比例,在噻唑烷二酮类抗糖尿病药组、普瑞巴林组和两药合用组分别为3%(2/60),8%(69/859)和19%(23/120)。与之相似,出现体重增加的患者比例,在噻唑烷二酮类抗糖尿病药组、普瑞巴林组和两药合用组分别为0%(0/60),4%(35/859)和7.5%(9/120)。
由于噻唑烷二酮类抗糖尿病药可引起体重增加和/或液体潴留,可能加重或导致心力衰竭,普瑞巴林与该类药物合用时应关注病情变化。
由于相关数据有限,纽约心脏病学会(NYHA)心功能III级或IV级的充血性心力衰竭患者应谨慎使用本品。
头晕和嗜睡
普瑞巴林可能引起头晕及嗜睡。应告知患者本品相关的头晕及嗜睡可能影响驾驶或操作机械等能力。
在对照试验中,普瑞巴林组和安慰剂组患者头晕的发生率分别为31%和9%。普瑞巴林组和安慰剂组患者嗜睡的发生率分别为22%和7%。头晕及嗜睡通常在开始使用本品的短时间内出现,高剂量组出现频率较高。对照研究中,头晕和嗜睡是导致停药的最常见不良反应(各4%)。在短期对照研究中,报告这两类不良反应的普瑞巴林组患者,直至最后一次服药仍存在头晕或嗜睡的患者比例分别为30%或42%。
体重增加
普瑞巴林可能引起体重增加。在最长为14周的临床对照试验中,体重较基线增加≥7%的患者,在普瑞巴林组和安慰剂组分别为9%和2%。普瑞巴林组中极少数患者(0.3%)因体重增加退出试验。普瑞巴林组出现的体重增加与剂量和持续暴露时间有关,与基线体重指数(BMI)、性别或年龄无关。体重增加并非仅限于水肿患者。(见【注意事项,外周水肿】)
短期临床对照研究中,体重增加没有引起有重要临床意义的血压改变,但是,应用普瑞巴林后出现的体重增加对心血管系统的长期影响未知。
糖尿病患者中,普瑞巴林组和安慰剂组体重增加分别为1.6 Kg(范围:-16至16Kg)和0.3 Kg(范围:-10至9Kg)。服用本品至少2年的333名糖尿病患者群,平均体重增加5.2 Kg。
未对应用普瑞巴林后出现的体重增加是否影响血糖控制进行系统性评估。在糖尿病患者中进行的长期开放性临床对照试验显示,服用本品与血糖失控无关(用HbA1C测试)。
突然或快速停药
普瑞巴林突然或快速停药后,一些患者出现失眠、恶心、头痛和腹泻等症状。应用至少超过一周的时间逐渐减停本品,而非突然停药。
潜在致癌性
标准终生致癌性的临床前动物研究显示,两种不同品系小鼠出现血管肉瘤非预期的高发生率。(见【药理毒理】)该发现的临床意义未知。上市前开发过程中的临床经验对于评估普瑞巴林人体应用的潜在致癌性无直接意义。
各类不同人群的临床研究中,12岁以上的患者,总暴露为6396患者-年,报告新发或既往肿瘤加重的共57例。由于未应用本品的类似人群肿瘤发生率及复发率未知,因此这类人群的肿瘤发生率是否受普瑞巴林的影响未知。
眼科影响
对照研究中报告视物模糊的患者比例,普瑞巴林组(7%)高于安慰剂组(2%),大部分患者的症状可随持续用药而消失。少于1%的患者因为视觉相关事件(主要为视物模糊)停药。
超过3600名患者按计划接受了眼科检查,包括视力、视野及散瞳后眼底镜检查。结果显示普瑞巴林组和安慰剂组出现视力下降的患者比例分别为7%和5%,出现视野改变的患者比例分别为13%和12%,出现眼底镜下改变的患者比例在两组均为2%。
虽然上述眼科发现的临床意义未知,但应告知患者如果出现视觉改变,应通知医生。如果视觉失调持续存在,应考虑进一步评估。已经定期进行眼科检查的患者应增加检查频率。
肌酸激酶升高
服用普瑞巴林后可出现肌酸激酶升高。肌酸激酶最高值与基线的平均差值在普瑞巴林组和安慰剂组分别为60 U/L和28 U/L。在不同患者群的所有对照试验中,肌酸激酶值超过正常上限至少3倍的患者比例在普瑞巴林组和安慰剂组分别为1.5%和0.7%。上市前临床试验中,普瑞巴林组有三例患者报告出现横纹肌溶解事件。由于这些病例存在可能导致或促成肌病事件的因素,这些肌病事件与本品的关系并不明确。医生应告知患者如出现难以解释的肌肉疼痛、触痛或无力,特别是这些肌肉症状伴有全身不适或发热时,应迅速报告。
如疑似或确诊为肌病或肌酸激酶显著升高时,应停用本品。
血小板计数减少
服用普瑞巴林后可出现血小板计数减少。普瑞巴林组血小板平均最多减少20 × 103/µL,而安慰剂组平均最多减少11 × 103/µL。在对照试验的总体数据库中,普瑞巴林组和安慰剂组出现有潜在临床意义的血小板减少(定义为低于基线水平20%和[150 × 103/µL)的患者比例分别为3%和2%。仅一例患者服用本品后出现严重的血小板减少,血小板计数低于20 x 103/ µL。随机对照试验中,未观察到服用本品后与出血相关的不良反应增加。
PR间期延长
服用普瑞巴林后可出现PR间期延长。临床试验的心电图数据分析显示,本品剂量≥300 mg/日时PR间期平均延长3-6毫秒。该变化不增加PR间期延长超过基线25%的风险,不增加PR间期超过200毫秒的患者比例,不增加Ⅱ、Ⅲ度房室传导阻滞风险。
对基线PR间期延长及服用其它导致PR间期延长药物的患者进行亚组分析,未发现PR间期延长的风险增加。然而由于该类患者数量有限,该分析结果并非定论。
药物滥用和依赖
未知本品对药物滥用的受体位点有活性作用。与任何一种中枢神经系统活性药物一样,医生应仔细评估患者药物滥用史并观测是否存在本品误用或滥用征象(例如出现耐受,剂量提高,觅药行为)。
滥用
一项镇静/安眠药(包括酒精)娱乐性使用者的研究显示,对普瑞巴林(450mg,单剂)的主观评价包括“药效好”、“高度的”、“喜爱”等,程度与安定(30 mg,单次)类似。5500余例患者的临床对照研究整体显示,将欣快作为不良反应报告的患者比例在普瑞巴林组和安慰剂组分别为4%和1%。在部分患者群中,该不良反应报告率较高(1%至12%)。
依赖
临床研究中快速或突然停用本品,一些患者报告失眠、恶心、头痛和腹泻等症状(见【注意事项】),提示躯体依赖性。
自杀行为和想法
因任何适应症而接受抗癫痫药(AED)治疗的患者,抗癫痫药(包括本品)会增加患者自杀想法或行为的风险。AED 治疗期间,应监测患者是否出现下述症状或症状恶化:抑郁、自杀想法
或行为,和/或情绪或行为的任何异常变化。
对199 项包括11 种不同AED 的安慰剂对照临床试验(单药治疗和辅助治疗)进行合并分析,发现AED 治疗组患者的自杀想法或行为的风险约为安慰剂组患者的2 倍(调整后的相对风险为1.8,95% 可信区间:1.2, 2.7)。这些临床试验中位治疗时间为12 周,27,863 例AED 治疗组患者的自杀行为或想法发生率的估算值为0.43%,而16,029 例安慰剂组患者发生率的估算值为0.24%,表明每530 例治疗患者中约增加1 例有自杀想法或行为的患者。
试验中药物治疗组有4 例自杀患者,安慰剂组无自杀患者;但因病例数太少,尚不能得出药物对自杀影响的任何结论。
在AED 治疗开始一周之后,即观察到AED 治疗可增加自杀想法或行为的风险,且持续存在于整个治疗评估期间。因纳入分析的大多数临床试验均不超过24 周,故未能评价24 周后自杀想法或行为的风险。
纳入数据分析的药物所引起自杀想法或行为的风险基本一致。上述风险发现于不同作用机制的AED 和多种适应症中,说明此风险普遍存在于所有AED 治疗的任何适应症中。在分析的临床试验中未发现风险随年龄(5-100 岁)有明显变化。
表2 显示所评估的AED 对不同适应症的绝对和相对风险。
癫痫临床试验中自杀想法或行为的相对风险,比精神病或其它疾病临床试验的风险高;但癫痫和精神病两种适应症的绝对风险差基本相似。
在考虑处方本品或其他任何AED 时,必须权衡自杀想法或行为风险与不治疗疾病的风险。
癫痫和其它许多适用AED 治疗的疾病,由于疾病本身的发病率及死亡率,导致患者自杀想法和行为的风险原本就比较高。所以,如果治疗期间发生自杀想法和行为,处方医生需要考虑出现这些症状的患者是否与其正在治疗的疾病相关。
应告知患者、看护者和其家庭成员,本品及其他AED 有增加自杀想法和行为的风险。并建议他们注意观察抑郁症状及体征的发生或恶化,任何异常情绪或行为变化,或自杀想法及行为的发生,或自残想法的出现。如有可疑行为,应立即报告医务人员。
禁忌
对本品所含活性成份或任何辅料过敏者。
孕妇用药
动物研究显示本品具有生殖毒性。本品对人类的可能风险目前未知。
尚无本品对女性生育力影响的临床数据。
在一项评价本品对精子活动力影响的临床试验中,健康男性受试者暴露于600 mg/天剂量的本品。给药3 个月后,未发现精子活动力受到影响。
妊娠妇女使用普瑞巴林的数据不足,除非必要(孕妇服药的益处明显大于药物对胎儿的潜在风险),否则妊娠期间不应服用本品。育龄妇女必须应用有效的避孕措施。
目前尚不清楚普瑞巴林是否经母乳分泌;但是,本品可经大鼠的乳汁分泌。因此,不建议在应用普瑞巴林治疗期间哺乳。
儿童用药
由于该人群中安全性和疗效的数据不充足,年龄小于12岁的儿童和青少年(12-17岁)不推荐使用本品。
药品相互作用
由于普瑞巴林主要以原型药物的形式经尿液排泄,可忽略本品在人体内的代谢(尿液中仅发现不到给药剂量2%的药物代谢产物)。离体研究显示,普瑞巴林不抑制药物代谢,也不与血浆蛋白结合,普瑞巴林几乎不与其它药物发生药代动力学的相互作用。
同样,在动物研究中没有观察到普瑞巴林与苯妥英、卡马西平、丙戊酸、拉莫三嗪、加巴喷丁、劳拉西泮、羟考酮或乙醇之间发生临床相关药代动力学的相互作用。人群药代动力学分析显示口服抗糖尿病药、利尿药、胰岛素、苯巴比妥、噻加宾及托吡酯对普瑞巴林的清除无显著临床影响。
普瑞巴林与口服避孕药炔诺酮和/或炔雌醇一起服用时,两种物质的稳态药代动力学均不受影响。
普瑞巴林可能加强乙醇及劳拉西泮的作用。在临床对照研究中,当多剂口服普瑞巴林与羟考酮、劳拉西泮或乙醇合用时,未对患者的呼吸造成有临床意义的影响。上市后有普瑞巴林和中枢性抗抑郁药合用引起呼吸衰竭及昏迷的报告。普瑞巴林可增强羟考酮所致的认知功能障碍和总体运动功能障碍。
药物相互作用的研究仅在成人中进行,而没有特别在老年志愿者中进行。
贮藏
常温下避光贮藏。
生产厂家
美国辉瑞制药公司。