肝癌
肺癌
结直肠癌
白血病
乳腺癌
卵巢癌
宫颈癌
骨髓瘤
前列腺癌
胃癌
头颈部癌
血小板减少症
银屑病
肾癌
甲状腺癌
淋巴瘤
膀胱癌
黑色素瘤
胆管癌
上皮样肉瘤
神经纤维瘤
实体瘤
罕见病
脑胶质瘤
抗病毒治疗
神经系统疾病
内分泌与代谢
心肌病
肺纤维化
胰腺癌
过敏与免疫
消化系统疾病
细菌感染
皮肤疾病
血液系统疾病
肾脏与电解质
呼吸系统疾病
妇产科疾病
寄生虫感染
心血管疾病
泌尿与生殖系统疾病
疼痛与对症治疗
真菌感染
眼科疾病
精神心理疾病
肝胆疾病
营养与支持治疗
风湿与骨关节疾病
骨代谢疾病
麻醉与急救
奥普雷顿
奥普雷顿
和适应人群 适应症: 用于治疗成人(18岁及以上)发作性睡病1型(即伴猝倒的发作性睡病)。 适应人群: 经多导睡眠监测及多次睡眠潜伏期试验(MSLT)确诊,且具有日间过度嗜睡(EDS)和典型猝倒发作的成年患者。老年患者(≥65岁)的用药数据有限;儿童及青少年(<18岁)的安全性和有效性尚未确立。
微信咨询
奥普雷顿片(Oveporexton)是一种首创的食欲素受体2(OX2R)激动剂,用于治疗成年发作性睡病1型(NT1,即伴有猝倒的发作性睡病)。该药物通过选择性激动OX2R,直接补偿NT1患者因下丘脑食欲素能神经元缺失而导致的觉醒网络功能缺陷,改善日间过度嗜睡和猝倒等核心症状。独特的双重给药方案旨在模拟生理性的日间觉醒节律,同时控制总暴露量,管理不良反应。
药品称呼
通用名称:
奥普雷顿片、Oveporexton
商品名称:
奥泽悦、奥普雷顿片
适应靶点
食欲素受体2(Orexin Receptor 2,OX2R)。奥普雷顿片是OX2R的高选择性、强效激动剂。该靶点位于中枢神经系统的觉醒与睡眠调节环路中,内源性配体为下丘脑分泌的食欲素(orexin/hypocretin)。在NT1患者中,因自身免疫机制导致产生食欲素的神经元选择性丢失,OX2R信号传导受损是导致觉醒不稳定、猝倒和睡眠结构紊乱的核心病理生理基础。
适应症和适应人群
适应症:
用于治疗成人(18岁及以上)发作性睡病1型(即伴猝倒的发作性睡病)。
适应人群:
经多导睡眠监测及多次睡眠潜伏期试验(MSLT)确诊,且具有日间过度嗜睡(EDS)和典型猝倒发作的成年患者。老年患者(≥65岁)的用药数据有限;儿童及青少年(<18岁)的安全性和有效性尚未确立。
规格与性状
规格:
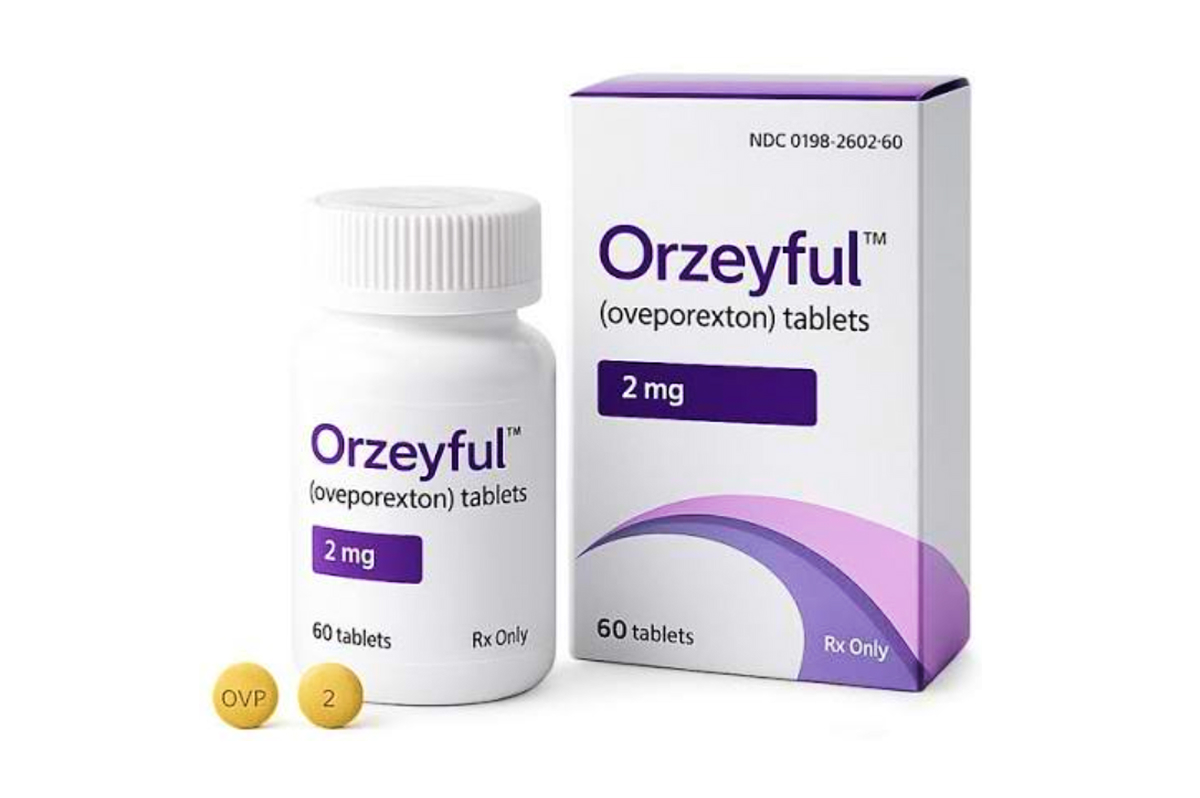
2mg*60片/盒。
性状:
暗红色,圆形,一面刻有“○”和“2”字样。
主要成分
活性成分:奥普雷顿(Oveporexton)。
非活性成分(辅料):羟丙基纤维素、硬脂酸镁、甘露醇、微晶纤维素、羧甲淀粉钠(A型)。
包衣成分:碳酸钙、氧化铁红、氧化铁黄、羟丙甲纤维素2910、聚乙二醇8000。
用法用量
重要给药说明
每日应在大致相同的时间服药。应整片吞服,不可分割、压碎或咀嚼。可在餐时或空腹服用(高脂高热量餐食不影响药代动力学特征)。
推荐剂量方案
奥普雷顿片的推荐给药方案为日间两次给药,具体可选择以下任一方案:
方案一:晨起觉醒后口服1mg,3至5小时后再服用1mg。
方案二:晨起觉醒后口服2mg,3至5小时后再服用2mg。
最大日总剂量:4mg/日。
与CYP3A抑制剂联用时的剂量调整
强效CYP3A抑制剂(禁忌联用):禁止与奥普雷顿片合用。
中度CYP3A抑制剂(需剂量减量):若必须联用,将剂量调整为晨起觉醒后口服0.5mg,3至5小时后服用0.5mg(最大日总剂量为1mg/日)。
漏服处理建议
若漏服了某一预定剂量的奥普雷顿片,应跳过漏服的剂量,按原计划时间服用下一剂。严禁在同一时间服用两剂以弥补漏服剂量。
不良反应
临床试验经验
基于两项为期12周的安慰剂对照III期临床研究的安全性数据,发生率≥5%且高于安慰剂组的不良反应如下:失眠、尿频、尿急、唾液分泌过多。
其他发生率≥2%且高于安慰剂的不良反应包括:流感、腹痛、口咽疼痛、感觉异常、皮疹、鼻窦炎。
因不良反应导致的停药率:奥普雷顿片组为2.6%,安慰剂组为1.3%。导致停药的具体事件包括尿频和尿失禁。
注意事项
失眠
治疗前须告知患者存在治疗初期失眠的风险。若失眠持续超过7天,且显著影响日间功能或生活质量,应考虑减量或停药。
尿频与尿急
此为OX2R激动作用于中枢排尿通路所介导的效应。治疗前应筛查患者是否存在下尿路症状;对于既往有膀胱过度活动症病史者,治疗期间需监测泌尿系统症状是否加重。
肌酸磷酸激酶(CPK)升高
治疗组有11%的患者出现CPK>5倍正常上限(ULN),安慰剂组为5%。部分病例伴有转氨酶显著升高,但未观察到肌红蛋白尿或肾功能损伤。建议患者报告任何无法解释的肌痛、肌无力或深色尿,尤其是在剧烈运动或合并使用具有肌毒性药物时。
特殊人群用药
孕妇
目前尚无关于妊娠期女性使用奥普雷顿片的充足数据以评估重大出生缺陷、流产等风险。
哺乳期女性
尚无关于oveporexton是否存在于人乳汁、对母乳喂养婴儿影响或对泌乳影响的数据。需权衡哺乳的发育获益与母亲临床需求及婴儿潜在风险。
具有生殖潜力的男性和女性
说明书中尚未明确关于生殖潜力的特定避孕建议或生育力影响数据。
儿童使用
奥普雷顿片在儿科患者(<18岁)中的安全性和有效性尚未确立。
老年人使用
临床研究(研究1和2)中仅1例(<1%)患者年龄≥65岁。数据不足以确定老年患者的反应是否与年轻成人不同。
肾功能损害
严重肾功能损害(eGFR<15mL/min)且正在接受透析者应避免使用(缺乏研究数据)。轻度(eGFR60-<90)、中度(30-<60)或重度非透析(15-<30)肾功能损害者推荐剂量与肾功能正常者相同(暴露量增幅<2倍)。
肝功能损害
严重肝功能损害(Child-PughC级)应避免使用(缺乏研究数据)。轻度(Child-PughA)或中度(Child-PughB)损害者推荐剂量与肝功能正常者相同(暴露量增幅<2倍)。
禁忌症
绝对禁忌:正在服用强效CYP3A抑制剂(如伊曲康唑、克拉霉素、利托那韦等)的患者禁止使用奥普雷顿片,因可导致oveporexton暴露量显著增加(AUCinf升高约7.4倍),极大增加不良反应风险。
药物相互作用
基于CYP3A4为主要代谢途径,奥普雷顿片存在以下具有临床意义的相互作用:
强效CYP3A抑制剂(禁忌联用):显著增加oveporexton的AUCinf(约7.4倍)和半衰期(约5倍),增加不良反应风险。禁止合用。
中度CYP3A抑制剂(需调整剂量):增加oveporexton的AUCinf(约2.9倍)和半衰期(约2倍)。应将奥普雷顿片日总剂量降至1mg(即每次0.5mg,每日两次)。
强效及中度CYP3A诱导剂(应避免合用):显著降低oveporexton的血药浓度(强效诱导剂如苯妥英使AUCinf降低81%,Cmax降低56%;中度诱导剂预测降低73%和55%),可能显著降低疗效。应避免合用。
弱效CYP3A抑制剂/诱导剂:基于PBPK模型预测,无临床意义显著的相互作用。
奥普雷顿片对其他药物的影响:基于临床研究和PBPK模型,奥普雷顿片在最大推荐剂量下不预期显著抑制或诱导CYP3A活性,亦不抑制OATP1B1/B3转运体。体外显示对P-gp、BCRP等主要外排转运体无抑制。
药物过量
奥普雷顿片过量无特效解毒剂。治疗应基于临床指征给予对症和支持治疗。若发生过量,可联系毒物帮助热线或咨询医学毒理学家获取额外管理建议。
药代动力学
吸收与达峰:达峰时间(Tmax)中位数为1.5小时(范围1-4小时)。剂量在1mg至2mg(每日两次)范围内呈线性药代动力学特征。稳态约在5天内达到,蓄积比约为1.6。
分布:表观分布容积约325L;血浆蛋白结合率高(>96%),且不依赖浓度。
代谢与消除:
代谢途径:主要经肝脏CYP3A4酶代谢,循环中无主要活性代谢物。
半衰期:平均终末消除半衰期约为23.2小时。
排泄:单次给药后,约80.5%的放射性标记剂量经粪便排泄,仅11.0%经尿液排泄;原型药物经肾排泄不足总清除率的1%。
特殊人群影响:年龄、性别、种族/族裔、体重对药代动力学无临床显著影响。
贮存方法
储存在20°C至25°C的室温环境下;允许在15°C至30°C之间短时偏移。
研发公司
武田制药